Virkestoff: Romifidin
Pakningsvedlegg
PAKNINGSVEDLEGG
1. Veterinærpreparatets navn
Rominervin vet 10 mg/ml injeksjonsvæske, oppløsning til hest
2. Innholdsstoffer
Hver ml inneholder:
Virkestoffer:
Romifidinhydroklorid 10 mg
(tilsvarende 8,76 mg romifidin)
Hjelpestoffer:
Klorkresol 2 mg
Klar fargeløs til svakt gul oppløsning.
3. Dyrearter som preparatet er beregnet til (målarter)
Hest.
4. Indikasjoner for bruk
Bedøvende middel for å tilrettelegge håndtering, undersøkelser, mindre kirurgiske intervensjoner og mindre prosedyrer.
Til premedisinering før administrering av injiserbar eller inhalert narkose.
Romifidin kan også brukes med syntetiske opiater (f.eks. Butorfanol) for å gi dypere bedøvelse/smertelindring.
5. Kontraindikasjoner
Skal ikke brukes til hester i den siste måneden av drektigheten.
Skal ikke brukes ved overfølsomhet for virkestoffet eller noen av hjelpestoffene.
Ikke bruk preparater som inneholder trimetoprim-sulfonamid intravenøst når hesten er bedøvet med romifidin.
6. Særlige advarsler
Særlige forholdsregler for sikker bruk hos målartene:
Sedasjon med α2-agonistpreparater, som romifidin, kan øke følsomheten for berøring på bakbena. Av og til kan forsvarsmekanismer, dvs. sparking, forekomme selv hos godt bedøvede dyr. Preparatet skal brukes med forsiktighet hos dyr som lider av hjerte-/karsykdommer eller åndedrettssykdommer, lever-eller nyresvikt og hos dyr i sjokk.
Når det brukes før narkose, skal bedøvelsen være tydelig før narkosen igangsettes.
Når preparatet brukes som en del av en narkoseprosedyre, skal det det sørges for at hesten holdes i varme og rolige omgivelser under oppvåkningsfasen.
Særlige forholdsregler for personen som håndterer preparatet:
Ved utilsiktet inntak eller selvinjeksjon, søk straks legehjelp og vis legen pakningsvedlegget, men du MÅ IKKE KJØRE ettersom bedøvelse og blodtrykksendringer kan forekomme.
Unngå kontakt med hud, øyne og slimhinner.
Vask eksponert hud umiddelbart etter eksponering med store mengder vann.
Fjern kontaminerte klær som er i direkte kontakt med huden.
Ved utilsiktet kontakt av preparatet med øyne, skyll grundig med friskt vann. Dersom symptomer oppstår, søk legehjelp.
Dersom gravide kvinner håndterer preparatet, skal det utvises særlig forsiktighet for å unngå selvinjeksjon fordi utilsiktet systemisk eksponering kan føre til sammentrekninger i livmoren og senket blodtrykk hos fosteret.
Til legen:
Romifidin er en alfa2-adrenoreseptoragonist. Symptomer etter absorpsjon kan omfatte kliniske effekter inkludert doseavhengig sedasjon, respirasjonsdepresjon, bradykardi, hypotensjon, munntørrhet og høyt blodsukker. Ventrikulære arytmier er også rapportert. Respiratoriske og hemodynamiske symptomer skal behandles symptomatisk.
Drektighet og diegivning:
Skal ikke brukes i den siste måneden av drektigheten.
Interaksjon med andre legemidler og andre former for interaksjon:
Den bedøvende effekten av preparatet kan forsterkes av andre psykoaktive stoffer, som beroligende midler, andre bedøvelsesmidler eller morfinlignede smertestillende midler, og dermed redusere den nødvendige dosen av påfølgende narkosemidler.
Samtidig intravenøs bruk av forsterkede sulfonamider sammen med alfa2-agonister har vært rapportert å forårsake hjertearytmier, som kan være fatale. Intravenøs administrering av preparater som inneholder TMP/S er derfor kontraindisert når hesten er bedøvet med romifidin.
Samtidig bruk av romifidin og fenotiaziner (f.eks. acepromazin) kan føre til alvorlig lavt blodtrykk.
Preparatet skal ikke brukes i forbindelse med andre stoffer som tilhører samme farmakologiske klasse (sympatomimetiske aminer, inkludert alfa-2-agonister som zylazin, detomimid).
Overdosering:
Doser på opptil 5 ganger den høyeste anbefalte dosen har forårsaket forbigående bivirkninger som svetting, langsom puls, atrioventrikulær hjerteblokk grad II, lavt blodtrykk, nedsatt muskelkoordinasjon, høyt blodsukker og diurese (endret urinmengde innen et visst tidsrom).
I tilfelle overdosering forventes bivirkningene angitt i avsnittet «Bivirkninger», å være mer alvorlige og hyppigere.
I slike tilfeller skal symptomatisk behandling innledes. En alfa-2-adrenerg antagonist kan være nyttig til å redusere slike effekter.
Relevante uforlikeligheter:
Da det ikke foreligger forlikelighetsstudier, skal dette preparatet ikke blandes med andre preparater.
7. Bivirkninger
Hest:
Svært sjeldne (< 1 dyr / 10 000 behandlede dyr, inkludert isolerte rapporter): |
Kolikk (mild)a Overfølsomhetsreaksjon Ataksib, økt sensitivitetc |
Ubestemt frekvens (kan ikke anslås ut fra tilgjengelige data): |
Bradykardi (treg puls)d, arytmier (ujevn puls) (hjerteblokk grad II, sinoatrialt blokk)e, hypotensjon (lavt blodtrykk)f, hypertensjon (høyt blodtrykk)f Økt svetting Økt spyttavsondring Hyperglykemi (høyt blodsukker) Polyuri (økt urinering) Penisprolaps (partiell)g |
|
a Ettersom tarmbevegelsene hemmes midlertidig.
b Koordinasjonssvikt i lemmer.
c I bakbena (forsvarsbevegelser).
d Kan være omfattende.
e Godartede, reversible.
f Korte perioder med hypertensjon fulgt av hypotensjon.
g Reversibel.
Det er viktig å rapportere bivirkninger. Det muliggjør kontinuerlig sikkerhetsovervåking av et preparat. Hvis du legger merke til noen bivirkninger, også slike som ikke allerede er nevnt i dette pakningsvedlegget, eller du tror at preparatet ikke har virket, vennligst kontakt, i første omgang, din veterinær for rapportering av bivirkningen. Du kan også rapportere om enhver bivirkning til innehaveren av markedsføringstillatelsen eller dens lokale representant ved hjelp av kontaktinformasjonen på slutten av dette pakningsvedlegget, eller via det nasjonale rapporteringssystemet ditt:
Direktoratet for medisinske produkter: www.dmp.no/bivirkningsmelding-vet
8. Dosering for hver målart, tilførselsvei(er) og tilførselsmåte
Til intravenøs bruk.
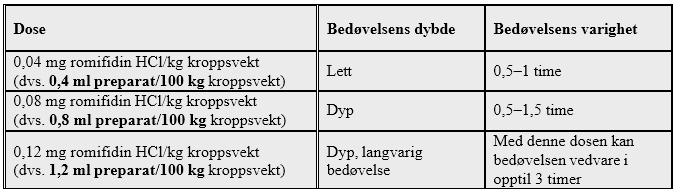
Et doseomfang på 0,04–0,12 mg romifidin HCL/kg kroppsvekt (0,4–1,2 ml preparat per 100 kg kroppsvekt) gir en doserelatert respons.
Tilslagstiden, som er doseavhengig, er 1–2 minutter. Maksimal bedøvelse oppnås etter 5–10 minutter. Se tabellen nedenfor.
Anbefalt dose
Sedasjon
Når romifidin brukes i kombinasjon med butorfanol for dypere bedøvelse og smertelindring, bør en dose på 0,04–0,12 mg romifidin HCl/kg kroppsvekt (0,4–1,2 ml preparat per 100 kg kroppsvekt) brukes, etterfulgt av butorfanol.
Premedisinering
Premedisinering med ketamin for induksjon
Når romifidin brukes som premedisinering før ketaminindusert narkose, bør en dose på 0,1 mg romifidin HCl/kg kroppsvekt (1 ml preparat per 100 kg kroppsvekt) brukes, etterfulgt av ketamin etter 5-10 minutter.
Premedisinering med andre preparater for induksjon
Når romifidin brukes som premedisinering i kombinasjon med andre preparater, som injiserbare eller inhalerbare narkosemidler, bør en dose på 0,04–0,08 mg romifidin HCl/kg kroppsvekt (0,4–0,8 ml preparat per 100 kg kroppsvekt) brukes, etterfulgt av induksjon av narkose etter 5–10 minutter.
Opprettholdelse av anestesi
For å opprettholde eller øke kirurgisk narkosedybde med romifidin/ketamin, når fasiliteter for
gass-anestesi ikke er tilgjengelig, kan romifidin administreres i en dose på 0,025 mg/kg romifidin HCl (0,25 ml preparat per 100 kg kroppsvekt) umiddelbart etterfulgt av intravenøs ketamin (50 % av innledende premedisineringsdose med ketamin). Etterfyll med romifidin/ketamin umiddelbart før det kirurgiske innsnittet begynner eller når det ses tegn på økt bevissthet.
9. Opplysninger om korrekt bruk
Proppen skal ikke punkteres mer enn 40 ganger.
10. Tilbakeholdelsestider
Slakt: 6 døgn.
Preparatet er ikke godkjent for dyr som produserer melk til konsum.
11. Oppbevaringsbetingelser
Oppbevares utilgjengelig for barn.
Oppbevar hetteglasset i ytteremballasjen for å beskytte mot lys.
Bruk ikke dette preparatet etter den utløpsdatoen som er angitt på esken etter Exp. Utløpsdatoen er den siste dagen i den angitte måneden.
Holdbarhet etter anbrudd av indre emballasje: 56 dager.
12. Avfallshåndtering
Du må ikke kvitte deg med preparatet via avløpsvann eller husholdningsavfall.
Bruk returordninger for avhending av ubrukt preparat eller avfall fra bruken av slike preparater, i samsvar med lokale krav og egnede nasjonale innsamlingssystemer. Disse tiltakene skal bidra til å beskytte miljøet.
Spør veterinæren eller på apoteket hvordan du skal kvitte deg med preparater som ikke lenger er nødvendig.
13. Reseptstatus
Preparat underlagt reseptplikt.
14. Markedsføringstillatelsesnumre og pakningsstørrelser
MTnr. 17-11855
Pakningsstørrelser:
Pappeske med 1 hetteglass 10 ml, 20 ml eller 50 ml.
Flerpakning med 6 esker som hver inneholder 1 hetteglass på 10 ml, 20 ml eller 50 ml.
Flerpakning med 10 esker som hver inneholder 1 hetteglass på 10 ml, 20 ml eller 50 ml.
Ikke alle pakningsstørrelser vil nødvendigvis bli markedsført.
15. Dato for siste oppdatering av pakningsvedlegget
19.08.2026
Detaljert informasjon om dette preparatet er tilgjengelig i Unionens preparatdatabase (https://medicines.health.europa.eu/veterinary).
16. Kontaktinformasjon
Innehaver av markedsføringstillatelse:
Le Vet. Beheer B.V.
Wilgenweg 7
3421 TV Oudewater
Nederland
Tilvirker ansvarlig for batchfrigivelse:
Produlab Pharma B.V.
Forellenweg 16
4941 SJ Raamsdonksveer
Nederland
Lokale representanter og kontaktinformasjon for å rapportere mistenkte bivirkninger:
Dechra Veterinary Products AS
Henrik Ibsens Gate 90
0255 Oslo
Norge
Tel: +47 48020798
For ytterligere opplysninger om dette preparatet, ta kontakt med lokal representant for innehaver av markedsføringstillatelsen.